欢迎访问新医改评论 XYGPL.COM 您是第 4130059 位访问者
摘要
本文围绕创新医疗器械“准入慢、应用难”的现实问题,梳理总结了美国、英国、法国、日本和德国的创新医疗器械医保准入及支付机制,分析其制度设计与运行特点。
本文发现,各国普遍构建“监管—评估—支付”多部门协同管理框架,实施基于证据开发的过渡性覆盖与再评估路径,构建融合临床和经济价值的支付机制,以促进创新技术的可及性与价值转化。
借鉴国际经验,我国应完善过渡性医保覆盖路径,健全证据开发与真实世界数据应用体系,强化跨部门协同管理机制,推动基于临床和经济价值评估的支付机制,强化医疗机构应用支持,从而提升其医保准入效率与临床应用水平。
正文
创新药械发展是推动生物医药产业升级的核心动力。近年来,我国通过实施《创新医疗器械特别审查程序》及优化全生命周期监管等政策,加速创新器械审评审批进程和完善监管体系,以满足临床需求。
截至2025年6月,我国已有360个创新医疗器械获批上市,覆盖手术机器人、心肺支持辅助系统、人工智能辅助诊断系统等领域。随着创新医疗器械的不断涌现和加速获批,监管重点从“能否上市”转向“能否在临床中用好”,对医保准入支付与临床应用的协同也提出了更高要求。
在加速审批的背景下,创新医疗器械在上市初期普遍缺乏长期临床证据,因此安全有效性和医保支付可持续性成为监管关注的重点。
我国部分城市通过地方试点探索医保准入与差异化支付路径,但国家层面尚缺乏系统性的顶层设计。国际上,美国、英国、法国、日本和德国在技术准入和支付管理方面体系成熟,在促进创新应用和保障可及性方面具有借鉴价值。
为获取全面的资料,本文通过检索PubMed、Web of Science、Google Scholar、中国知网、万方数据库中截至2025年9月的文献,收集政策文件与指南,分析了上述国家创新医疗器械医保准入及支付机制特征,并结合我国制度提出优化建议,以期为我国相关制度完善与路径优化提供参考。
一、创新医疗器械的定义
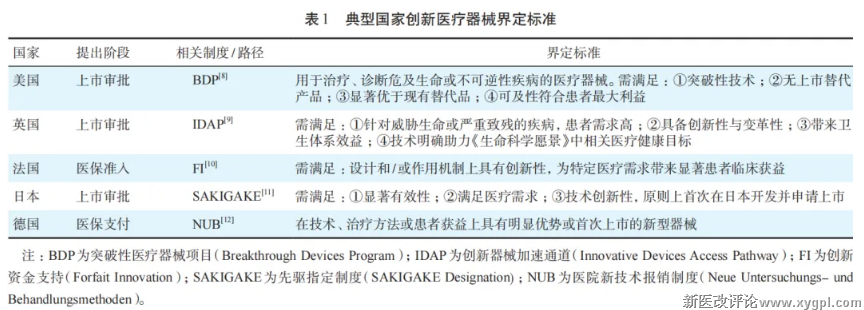
一般而言,创新医疗器械是针对尚未被满足的临床需求、在技术原理、治疗方法或患者获益等方面实现实质性改进的新型医疗器械。因其涉及前沿技术或新应用场景,常归类为中高风险等级,需接受严格的临床评价和监管审查。
目前,国际上尚未形成统一定义,其特殊地位多通过审批特别通道、医保优先准入及支付加速政策来体现。
二、典型国家实践
01美国
1.医疗器械医保准入路径
美国医疗保险以私人保险为主,公共计划如联邦医疗保险(Medicare)等作为补充。Medicare由联邦卫生和公众服务部(Department of Health and Human Services,HHS)下属的医疗保障和医疗救助服务中心(Centers for Medicare&Medicaid Services,CMS)管理。
Medicare体系中,医疗器械在获得食品药品监督管理局(Food and Drug Administration,FDA)批准后,需经CMS审核决定是否纳入支付范围。CMS覆盖决定分三类:
全国性覆盖决定(national coverage determinations,NCDs);
地方性覆盖决定(local coverage determinations,LCDs);
逐单索赔审核(claim-by-claim adjudication)。
NCDs的审批周期通常为12~18个月,包括无条件覆盖、不覆盖和有条件覆盖。其中,有条件覆盖实施“基于证据开发的覆盖”(coverage with evidence development,CED),即限定范围内覆盖,需持续收集临床证据以完善评估。
LCDs由地方医疗保险行政承包商(medicare administrative contractors,MACs)在CMS指导下制定,流程约3~6个月。若无相应的NCDs和LCDs明确规定,MACs启动逐单索赔审核,依据《社会保障法案》中“合理且必要”原则进行评估。
2.创新医疗器械医保准入与支付机制
新技术附加支付项目(New Technology Add-on Payments,NTAP)是2001年Medicare体系内设立的支付政策。其核心是通过额外报销,缓解医院因创新医疗技术成本超出诊断相关组(diagnosis-related group,DRG)标准而产生的使用障碍。
该项目针对新获FDA批准、首次使用、成本较高且能带来实质性临床改进的药品、器械和服务。NTAP设有2~3年的过渡支付期,在既有DRG支付标准外提供额外支付。支付额度取新技术相关成本的65%,病例实际费用与DRG支付标准差额的65%中的较低值。对符合条件传染病产品或抗菌药物,支付比例上限可调至75%。
为弥补创新医疗器械获FDA批准后因缺乏医保支付规则导致的临床应用断层问题,CMS于2024年8月推出新兴技术过渡性覆盖(transitional coverage for emerging technologies,TCET),即在临床证据生成期内提供过渡性支付,推动其最终纳入NCDs。
TCET路径中,证据开发计划(evidence development plan,EDP)是医保覆盖和有条件支付的关键执行抓手,涵盖研究目标、研究设计、实施路径、时间表及结果应用——
上市前,制造商在CMS、FDA和医疗保险与质量局(Agency for Health care Research and Quality,AHRQ)等的指导下制定EDP,以明确临床与经济学证据的收集方式和提交要求;
上市后,立即启动EDP研究,同步提交NCDs申请;
申请通过后进入3~5年过渡覆盖期。
在此期间,持续生成并公开新的证据,为CMS覆盖决定提供依据。
02英国
1.医疗器械医保准入路径
英国通过国家卫生服务体系(National Health Service,NHS)向居民提供免费医疗服务,私人医疗保险(private health insurance,PHS)作为补充。
医疗器械需先获英国药品和医疗产品监管局(Medicines and Healthcare products Regulatory Agency,MHRA)批准,再由国家卫生与临床优化研究所(National Institute for Health and Care Excellence,NICE)进行卫生技术评估(health technology assessment,HTA)。
创新医疗器械(含体外诊断设备)评估由NICE下设的医疗技术咨询委员会(Medical Technologies Advisory Committee,MTAC)负责。HTA结论决定器械能否纳入NHS覆盖范围,并结合健康资源组(Healthcare Resource Group,HRG)代码确定其在NHS内的报销方式。以常规单一技术评审(single technology appraisal,STA)为例,评估周期约9~10个月,NHS通常在NICE发布指南后约3个月内完成覆盖。
2.创新医疗器械医保准入与支付机制
为解决创新医疗技术因证据不足导致的临床应用延迟问题,英国于2022年启动早期价值评估(early value assessment,EVA),对证据不足但前景良好的技术进行快速评估。
2023年进一步推出创新器械获取路径(Innovative Devices Access Pathway,IDAP),构建了覆盖监管、评估和医保准入的支持通道。
IDAP由NICE、MHRA、威尔士卫生技术评估机构(Health Technology Wales,HTW)和苏格兰卫生技术评估小组(Scottish Health Technologies Group,SHTG)联合实施,核心是贯穿技术全生命周期的目标开发档案(target development profile,TDP)。IDAP路径中——
研发阶段,制造商在MHRA、临床专家等指导下制定TDP,明确临床价值与证据策略;
注册阶段,依据TDP指导临床试验、经济学评估及合规性规划,同时接受NICE和MHRA评审,实现上市许可与HTA同步;
上市后,结合EVA验证产品有效性、安全性、相对疗效、以及为NHS带来的成本效益等信息,为纳入NHS覆盖提供决策依据。
在创新医疗器械的支付和推广方面,NHS于2017年设立创新技术目录(innovation and technology tariff,ITT),通过“零成本应用”模式为符合条件的产品统一支付,即由NHS集中支付费用,医院直接从供应商处获取创新产品。
鉴于ITT在采购流程和预算统筹等方面存在局限性,2018年NHS推出创新技术支付计划(innovation and technology payment,ITP),即在预算内优先支持低成本、高价值的产品,再结合全国统一定价与集中支付,推动其临床应用。
03法国
1.医疗器械医保准入路径
法国医疗保险以全民覆盖、公共主导、多层次补充为特征,基本医疗保险(assurance maladie,AM)由国家健康保险基金会(Caisse Nationale de l’Assurance Maladie,CNAM)管理。
医疗器械需先通过欧洲合格认证(Conformité Européenne,CE)并在药品与健康产品安全局(Agence nationale de sécurité du médicament et des produits de santé,ANSM)注册后上市,由卫生高等管理局(Haute Autorité de Santé,HAS)下属的医疗器械评估委员会(Commission Nationale d’Évaluation des Dispositifs Médicaux et des Technologies de Santé,CNEDiMTS)开展HTA,决定是否纳入可报销产品与服务目录(Liste des Produits et Prestations Remboursables,LPPR)。
纳入后由经济委员会(Comité Économique des Produits de Santé,CEPS)定价,支付方式包括直接报销或按病种分组付费(Tarification à l’Activité,T2A)结算。
2.创新医疗器械医保准入与支付机制
为加快创新医疗器械进入临床应用,法国基于技术类型、创新程度和临床需求建立了快速准入机制,为临床证据不充分但临床价值显著的产品提供限期内的医保覆盖。该机制包含2个模块:
早期资金支持(early funds,EF),EF针对早期创新技术,为支持证据生成,医保包括创新资金支持(forfait innovation,FI)和创新生物检测与病理操作清单(référentiel des actes innovants hors nomenclature,RIHN)
快速准入路径(fast-track pathways,FTP),FTP聚焦研发相对成熟的技术,为其提供“预医保覆盖”,包括创新附加清单(LPP Supplémentaire)、临时医保覆盖(prise en charge transitoire,PECT)和数字医疗早期准入医保覆盖(prise en charge de l’innovation en dispositifs médicaux numériques,PECAN)
04日本
1.医疗器械医保准入路径
日本医疗保险由雇主健康保险(Employee Health Insurance,EHI)和国民健康保险(National Health Insurance,NHI)组成,由厚生劳动省(Ministry of Health, Labour and Welfare,MHLW)监管。医疗器械经药品和医疗器械局(Pharmaceuticals and Medical Devices Agency,PMDA)审查并获MHLW批准后上市。
上市后,制造商向MHLW申请纳入医保范围。被纳入NHI覆盖范围后,中央社会保险医疗协议会(Central Social Insurance Medical Council,Chuikyo)依据功能、材质及原理进行标准技术材料(standardized technological material,STM)归类,同时评估临床价值、成本效益及市场情况,进而确定医保支付价格。产品最终被纳入医保支付点数表或医疗用耗材目录明确报销范围。
2.创新医疗器械医保准入与支付机制
为加速创新药物、医疗器械、再生医疗等产品的转化应用,日本建立了系统的审批与市场准入机制。2015年推出先驱审查指定制度(SAKIGAKE),为高临床潜力的创新产品提供从研发到上市的全周期支持,包括优先咨询、滚动审评、加速审评等,该制度将上市审评时间缩短至约6个月。
MHLW在产品审评后期启动医保报销准备,Chuikyo在医保审议环节给予优先评估及创新性溢价。2017年引入有条件早期批准制度,允许基于替代终点或中间临床指标批准创新医疗器械上市,但企业需开展上市后研究,并结合证据不确定性设定暂定医保支付价格。
日本医保支付机制根据产品功能和支付变更划分为3类路径,评估周期约20天至6个月,主要通过精细化定价实现创新激励和市场准入,包括:
创新性溢价(独创性加算),给予突破性技术最高级别的价格溢价;
实用性溢价(有用性加算),对改进型创新给予适度价值溢价;
国际价格调整,参考国际价格水平促进同步上市。
此外,针对特定领域药品(如孤儿药、儿童药等)设置额外价格保护和激励性附加。各类溢价通过诊疗报酬点数中的新医疗技术加算或诊断程序组合(Diagnosis Procedure Combination,DPC)住院支付体系的“除外支付”实现价值转化,保障创新价值识别和临床可及性。
05德国
1.医疗器械医保准入路径
德国医疗保险以法定医疗保险(gesetzliche krankenversicherung,GKV)为主,私人医疗保险(private krankenversicherung,PKV)补充。
联邦卫生部(Bundesministerium für Gesundheit,BMG)制定GKV政策框架,联邦联合委员会(Gemeinsamer Bundesausschuss,G-BA)负责覆盖决策。
医疗器械获CE认证后,需经GKV覆盖审查方可报销。GKV实行分轨支付,门诊采取正面清单原则(positivliste),仅报销明确纳入《统一评估标准》的项目;住院遵循负面清单原则(negativliste),未被排除且必要的诊疗方法均可获支付。
2.创新医疗器械医保准入与支付机制
德国住院服务及医疗器械主要通过按病种分组付费系统(german diagnosis related groups,G-DRG)支付。G-DRG是基于医院薪酬体系研究所(Institut für das Entgeltsystem im Krankenhaus,InEK)收集的2年前的成本数据进行动态调整,创新医疗器械常难以以及时获得合理补偿。
为解决此问题,德国于2005年通过立法新诊疗方法(Neue Untersuchungs-und Behandlungsmethoden,NUB)项目,作为创新器械未纳入G-DRG期间的过渡支付工具,涵盖常规DRG支付、NUB临时补偿及DRG调整申请。
其中:
常规DRG支付适用于已纳入现有DRG分组的技术,临床医生可直接使用;
NUB临时补偿适用于成本高于既有DRG标准且尚未被DRG体系覆盖的新诊疗技术,医院需申请获得临时资金支持;
DRG调整申请针对不适用NUB且现有DRG支付不足的技术,由医院或相关医学科学协会向InEK申请DRG分组调整。
NUB路径是一种预算外临时附加支付机制,独立于定的DRG费率,见图3。该路径要求医院每年提交申请,由InEK评估临床创新性、额外成本、支付体系稳定性等,周期3个月。评估结果分4类,其中仅状态1可单独谈判价格。在积累足够分类后,创新新技术可纳入G-DRG实现长期覆盖。
06国际经验比较
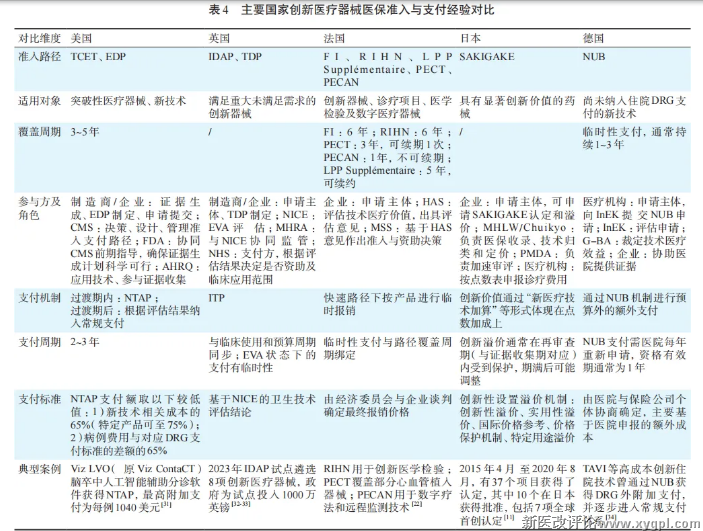
各国在创新医疗器械医保准入路径、周期、参与方、支付机制、支付周期、支付标准等方面存在差异——
美国、英国和日本在上市审批阶段即识别创新医疗器械,美国通过TCET与NTAP提供过渡性支付,英国依托IDAP及ITP促进创新技术纳入NHS体系,日本通过SAKIGAKE制度及创新溢价机制在审评与支付环节凸显创新价值;
德国和法国主要在医保准入阶段识别创新技术,德国NUB机制为新技术提供预算外附加支付;
法国依托HTA及快速准入路径评估技术价值并给予临时支付。
尽管制度设计存在差异,但各国均致力于建立激励创新医疗器械医保政策实体,均致力于建立“监管—评估—支付”多部门协同的管理框架、设立基于证据开发的过渡性覆盖与再评估路径、构建融合临床价值和经济价值的创新支付机制。
三、启示与建议
健全医保覆盖与支付机制是提升创新医疗器械可及性、推动价值医疗的关键。2025年9月,国家医保局为脑机接口等前沿耗材开通医保赋码绿色通道,提示国家已前瞻性布局该类产品的医保支付,但国际层面尚未形成统一顶层设计,创新医疗器械仍面临上市快、准入慢、应用难的问题。基于前述比较分析,提出以下建议。
01
建立创新医疗器械
过渡性医保覆盖路径
我国医疗器械的医保准入主要依托国家或省级医用耗材目录,但创新医疗器械尚缺乏分类准入机制,部分产品难以及时纳入医保。国际经验表明——
美国TCET路径为创新医疗器械提供3~5年过渡性覆盖,
英国IDAP路径支持证据不充分但有临床价值的技术,
法国通过EF与FEP体系对不同成熟度的产品实施分类支持,
日本亦依托有条件早期批准实现过渡性支付。
我国也已有相关探索,例如广东、上海等地医保部门设立创新医疗技术准入绿色通道、专病付费+创新器械挂网机制,在一定周期内给予创新器械相对独立的准入与支付安排。
基于此,建议我国探索建立“有条件覆盖”或“临时纳入”机制,即对临床价值显著但当前证据不完善的产品,给予限定限期的过渡性支付,并要求企业同步开展真实世界研究,补充临床与经济学证据。
此外,借鉴地方创新基金池(如上海市医保创新支付试点)的经验,由医保部门设立专项资金,对过渡期费用进行定向补偿,缓解医院支付压力,避免挤占医保预算。
02完善证据开发与真实世界数据应用体系
我国创新医疗器械在上市阶段依据《创新医疗器械特别审查程序》提交安全性、有效性及创新性证明;医保准入阶段依据《治理高值医用耗材改革方案》提供价格、销量、卫生经济学等材料。
两阶段分别侧重“安全有效”和“价值性价比”,证据体系缺乏连续性,存在材料重复和标准不一的问题,制约产品准入与推广。国际经验表明,美国EDP及英国TDP机制,均通过全流程证据统筹规划,实现监管、评估、支付协同,有效保障了证据链的连续性。基于此——
建议我国设计“注册—准入—支付”一体化证据体系,统一各阶段证据标准,增强数据连贯性与互认性;
加快真实世界数据平台建设,推动医疗机构与企业开展高质量研究,支持创新医疗器械科学准入。
目前,海南博鳌乐城先行区已建立基于真实世界证据的审批与支付机制,形成“基本医保+商业保险”的多层次支付体系。2026年1月,国家医疗保障局发布《真实世界医保综合价值评价国家可信评价点网络公约》和成员名单,规范了真实世界证据在医保评价中的应用。
03构建创新医疗器械的多部门协同管理
我国在药品领域建立了审批与准入信息互通机制,但在医疗器械领域尚缺乏多部门常态化协同。地方层面的探索,如——
上海市由市医疗保障局、市卫生健康委员会和市科学技术委员会联合制定并发布“新优药械”目录。
广东省通过医疗保障局、卫生健康委员会和药品监督管理局多方协同,建立企业产品报送与医院应用联动机制。
但在国家层面,医疗器械审批与准入环节仍脱节,部分创新器械被批准快、准入慢的问题。国际上,美国FDA与CMS协作、英国NICE与MHRA联合评审、日本SAKIGAKE制度同步启动医保准备,均打破了监管、评估与支付部门间的壁垒,形成研发阶段介入的一体化流程,实现审批与支付的无缝衔接。
借鉴国际经验,建议我国从国家层面构建创新医疗器械的多部门协同机制,强化药品监督管理局、医疗保障局、卫生健康委员会之间的常态化联动,对于特别审查产品,在注册阶段同步开展医保准入预评估,实现获批即准入。同时,在长三角、粤港澳大湾区等条件成熟的地区试点,形成可复制的区域协同经验,为国家制度设计提供支撑。
04建立基于临床和经济价值评估的支付机制
我国创新医疗器械支付依托医用耗材目录管理和集中带量采购,国家层面尚无专门的支付通道。地方层面已逐步探索——
上海市通过新优药械目录,将创新产品纳入医保支付;
广东省试点临时准入与动态评价,允许创新产品先行纳入支付;
北京市实行区植单独立项和专项支付。
国际实践中——
美国通过新技术附加支付方式,补偿高成本新技术;
日本以创新性和实用性溢价及国际价格参考,体现临床价值;
德国借助NUB临时支付与DRG分组调整,实现创新医疗器械多层次覆盖。
借鉴国内外经验,建议我国在现行DRG/DIP框架下,构建系统的创新医疗器械支付体系:
探索“创新技术额外支付”或“独立分组”,避免“一刀切”支付限制创新活力;
探索价值导向支付,如按疗效付费、分期支付与风险共担,让支付标准贴合临床效益;
突破性临床价值技术引入价格加成或专项激励,促进创新成果临床可及。
05完善医疗机构采购与临床应用支持措施
我国创新医疗器械临床应用需新增医疗服务项目备案、挂网采购准入和医保目录纳入等环节,与药品相比,推进周期更长、程序更复杂。
尽管部分地区(如上海、广东等)已探索实施创新产品目录、审批绿色通道等措施,但仍以地方性探索为主。国际经验表明,法国设立创新资金支持项目资助医院开展创新技术临床研究,推动证据积累与临床应用的良性循环。鉴于此——
建议完善医疗机构采购及应用支持,建立科学的临床价值评估体系,将具有明确临床价值的创新器械纳入绩效考核与采购决策。
可设立专项奖励基金或成本补偿基金,提升医疗机构积极性;
鼓励医院参与真实世界研究,并将成果纳入医院科研绩效,推动证据生成与应用的融合。
四、不足与展望
本文比较了美国、英国等典型国家创新医疗器械医保准入与支付经验,为我国政策优化提供了国际视角。但考虑到我国正处于DRG/DIP支付方式改革的关键阶段,创新医疗器械准入与支付工作需在总额预算和医院成本核算承受能力范围内推进,国际经验在我国的适用性需要结合支付改革进行情景化评估。
后续有必要在DRG/DIP背景下,收集过渡性支付、真实世界证据生成和动态再评估实践经验,评估经济可行性和政策可持续性,为探索形成符合我国国情的准入路径提供依据。
 分享到微信 |
||||

鄂公网安备 42010302000616号
| 新医改评论 版权所有 | 备案/许可证:鄂ICP备10208130号-1 | Copyright @ 2010-2020 xygpl.com All Rights Reserved


